服务热线
15623758226

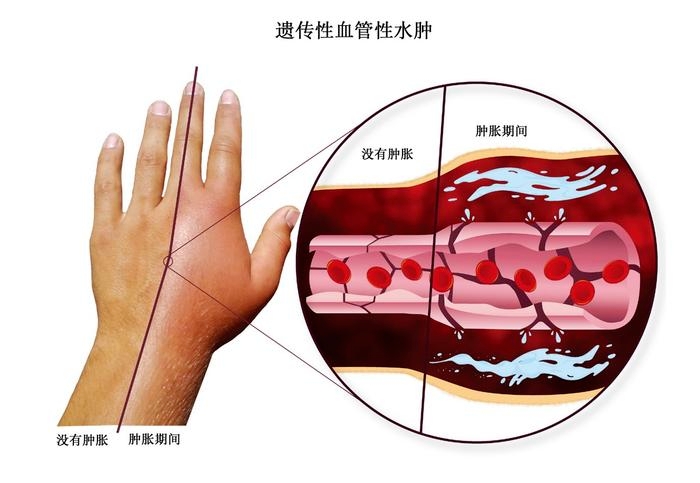
遗传性血管性水肿(HAE)是一种罕见的常染色体显性遗传病,主要由C1酯酶抑制剂(C1-INH)基因突变导致其功能或数量缺陷引起。该病特征为反复发作的皮肤、胃肠道及上呼吸道黏膜下水肿。发作时若累及喉头,可迅速引发窒息,危及生命。由于缺乏风团且对常规抗过敏治疗无效,HAE极易被误诊。全球患病率约为1/50,000,早期诊断与针对性治疗对改善患者预后至关重要。
01 遗传性血管性水肿分型
遗传性血管性水肿(HAE)主要源于C1抑制物(C1-INH)缺乏或功能障碍,属常染色体显性遗传。常见型(HAE-C1-INH)患病率约1/50,000,分两亚型:I型表现为C4降低,C1-INH浓度与功能均低于正常值50%;II型C4亦降低,但C1-INH浓度正常或升高,仅功能缺陷。另有罕见型(HAE-nl-C1-INH),C1-INH水平与活性均正常。虽多数患者有家族史,但25%~39%系新发突变,故阴性家族史不能排除诊断。患者多为杂合子,纯合缺陷极罕见。
02 遗传性血管性水肿的临床表现
遗传性血管性水肿(HAE)临床特征为反复发作的非瘙痒性、非凹陷性水肿,部分患者发作前可见环形红斑或刺痛等前驱症状。
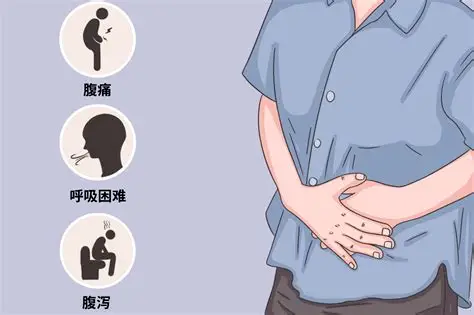
水肿可累及全身皮肤及四肢,但最需警惕的是胃肠道与呼吸道受累:胃肠道发作表现为剧烈腹痛、痉挛伴呕吐,易被误诊为急腹症;喉头水肿则起病急骤,可迅速导致呼吸困难甚至窒息死亡,是HAE最主要的致死原因。早期识别这些特异性表现对于挽救生命至关重要。
03 遗传性血管性水肿发病机制
下图详细阐述了遗传性血管性水肿(HAE)的核心发病机制,即缓激肽(BK)介导的血管通透性增加。
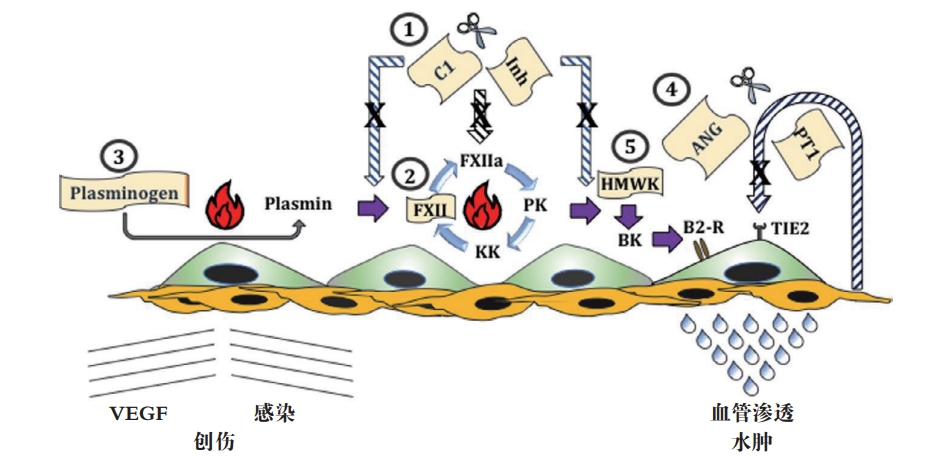
在生理状态下,C1 抑制物(C1-INH)负责负向调控接触系统。当 C1-INH 缺乏或功能异常时(图中①),对因子 XII(FXII)的抑制解除,导致 FXII 过度激活为 FXIIa。活化的 FXIIa 启动级联反应(图中②),将前激肽释放酶(PK)转化为激肽释放酶(KK),后者进一步裂解高分子量激肽原(HMWK)(图中⑤),释放出强效血管扩张剂——缓激肽(BK)。
此外,纤溶系统也参与其中:创伤、感染或 VEGF 刺激可激活纤溶酶原生成纤溶酶(图中③),纤溶酶同样能激活 FXII,加剧 BK 生成。同时,血管紧张素转换酶(ACE/PT1)通常负责降解 BK 和血管紧张素(ANG),但在 HAE 病理环境下,过量的 BK 超出清除能力。最终,高浓度的 BK 作用于血管内皮细胞上的 B2 受体(B2-R),导致血管剧烈扩张和通透性增高,引发血浆外渗,形成特征性的非凹陷性水肿。
04 遗传性血管性水肿治疗
遗传性血管性水肿(HAE)急性发作治疗首选艾替班特(≥2岁可用),其为缓激肽B2受体拮抗剂,成人皮下注射30mg,儿童按体重调整剂量,必要时可重复给药。二线方案为新鲜冰冻血浆。长期预防方面,一线推荐拉那利尤单抗(≥2岁),该全人源单抗通过抑制血浆激肽释放酶减少缓激肽生成,成人及大龄儿童通常每2周300mg,病情稳定可延至每4周。二线药物达那唑因男性化、肝损等副作用较多,需严密监测,且禁用于儿童及孕妇。青春期前儿童若症状轻微,通常仅采用按需治疗即可。
05 遗传性血管性水肿药物研发
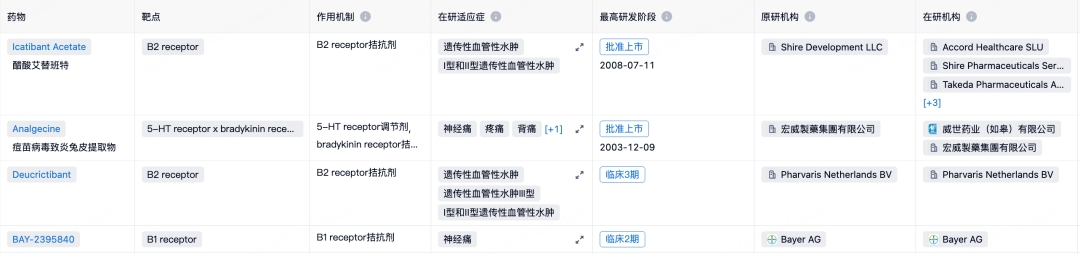
当前遗传性血管性水肿(HAE)药物研发已构建起“上游阻断”与“下游拮抗”互补、预防与治疗并重的多元化格局。
在急性治疗领域,2025年获批的口服药Ekterly(sebetralstat)是重大突破。作为血浆激肽释放酶抑制剂,它从源头减少缓激肽生成,将症状缓解时间缩短至约1.7小时,填补了十余年来口服按需治疗的空白,显著优于传统注射疗法。
在长期预防方面,创新机制层出不穷:全球首款反义寡核苷酸药物Dawnzera通过基因沉默技术从根源抑制致病蛋白;长效单抗如拉那利尤单抗助力部分患者实现“零发作”;新型口服缓激肽受体拮抗剂(如deucrictibant)也在临床推进中。
整体而言,HAE研发正加速向高效口服小分子、基因疗法及长效生物制剂转型,旨在为患者提供无针化、居家化的全程管理方案,彻底改变罕见病治疗生态。
菲恩生物聚焦遗传性血管性水肿(HAE)研究,提供高纯度靶点蛋白,配套缓激肽受体检测试剂与高灵敏度ELISA试剂盒。全面支持HAE激肽-激肽系统病理机制解析、新型生物标志物验证及靶向抗炎药物的研发。
|
|
|
|
|
|
|
|
|
|
|
|
|
|
|
|
|
|
|
|
|
|
|
|
|
|
|
|
|
|